eQMS für klinische Studien: Welche Anforderungen ein Qualitätssystem im GCP-Umfeld erfüllen muss und wie Biotechs es auswählen

Zuletzt aktualisiert: Oktober 2026
Kurzantwort: Ein eQMS für klinische Studien muss die Prozesse abbilden, mit denen der Sponsor die Qualität seiner Studie steuert und belegt. Dazu gehören gelenkte SOPs und Dokumente, Abweichungen mit Ursachenanalyse und CAPA, Change Control, Schulungsnachweise, die Qualifizierung von Lieferanten und CROs sowie Audits. Seit dem 23. Juli 2025 verlangt ICH E6(R3) in der EU dafür ein risikobasiertes Qualitätsmanagement (Abschnitt 3.10). Das System selbst muss nach Abschnitt 4.3 validiert sein und Audit Trail sowie Benutzerverwaltung bieten. Wer auswählt, sollte vier Dinge prüfen: das Validierungspaket des Anbieters, einen lesbaren und exportierbaren Audit Trail, ein Rollenmodell nach dem Least-Privilege-Prinzip und die Anbindung an das eTMF. Hinzu kommen Hosting und Vertrag (Datenstandort, Auditrecht, Zugriff bei Insolvenz) gemäß Annex 1 der EMA-Leitlinie zu computergestützten Systemen.
Diese Seite behandelt das System und seine Prozesse: was das eQMS in der Studie tun muss und wie man es auswählt. Wie Sponsoren Inspektionsnachweise und Sponsoraufsicht aufbereiten, steht in unserem Leitfaden ICH E6(R3) Inspection Readiness für Sponsoren.
1. Was ein eQMS in einer klinischen Studie konkret leisten muss
ICH E6(R3) schreibt kein eQMS vor. Der Sponsor muss aber „ein geeignetes System zur Steuerung der Qualität in allen Phasen des Studienprozesses“ implementieren (ICH E6(R3), 3.10) und QA- und QC-Prozesse mit dokumentierten Verfahren einrichten (3.11). In der Praxis heißt das für ein Phase-I/II-Biotech sechs Kernfunktionen:
- Dokumentenlenkung: SOPs, Pläne und Vorlagen mit Versionierung, Prüfung, Freigabe und Signatur. Laut ICH E6(R3) Appendix C.2.1 sollen Records identifizierbar und versionskontrolliert sein und Autoren, Prüfer und Freigebende samt Datum und Signatur ausweisen. Nicht studienspezifische Records wie SOPs und Validierungsunterlagen dürfen außerhalb der studienspezifischen Ablage geführt werden (C.2.12). Das ist genau die Schnittstelle zwischen eQMS und eTMF. Die Anforderungen an das reine Dokumentenmanagement beschreibt der Beitrag eDMS-Anforderungen für Biotechs und CROs.
- Abweichungen und CAPA: Bei Noncompliance, die Rechte, Sicherheit oder Datenzuverlässigkeit erheblich beeinträchtigen kann, soll der Sponsor eine Ursachenanalyse durchführen, CAPA umsetzen und deren Wirksamkeit bestätigen (ICH E6(R3), 3.12.2). QA soll risikobasiert Ursachen schwerwiegender Noncompliance identifizieren, damit korrigierende und vorbeugende Maßnahmen möglich werden (3.11.1).
- Change Control: Änderungen an Systemen werden risikobasiert validiert und folgen Change-Control-Verfahren (ICH E6(R3), 4.3.4(c)). Die EMA verlangt einen formalen Change-Control-Prozess mit Risikobewertung und Versionskontrolle (EMA/INS/GCP/112288/2023, Annex 2, A2.10).
- Schulungen: Der Sponsor setzt qualifizierte Personen ein (3.4). Wer computergestützte Systeme nutzt, muss darin geschult sein (4.3.2), und Schulungen sind zu dokumentieren und für Inspektionen verfügbar zu halten (EMA-Leitlinie, 5.3).
- Lieferanten- und CRO-Qualifizierung: Der Sponsor bewertet die Eignung von Dienstleistern und wählt sie aus (3.6.7). Er braucht Zugang zu deren SOPs und Leistungskennzahlen (3.6.8) und beaufsichtigt übertragene Tätigkeiten einschließlich Unterbeauftragungen (3.6.9).
- Audits: Audits sind unabhängig vom Monitoring, risikoproportional und folgen dokumentierten Verfahren zu Gegenstand, Methode, Häufigkeit und Berichtsform (3.11.2, 3.11.2.2).
Ein eQMS ersetzt diese Pflichten nicht. Es macht sie aber nachweisbar: Jede Abweichung ist mit SOP, Schulung und CAPA verknüpft, und jede Freigabe trägt einen zuordenbaren Audit-Trail-Eintrag.
2. Welche Vorgaben dahinterstehen (mit Fundstellen)
ICH E6(R3): Was in 3.10, 3.16 und Abschnitt 4 tatsächlich steht
ICH hat die finale Fassung von E6(R3), bestehend aus Principles und Annex 1, am 6. Januar 2025 angenommen. In der EU gilt sie seit dem 23. Juli 2025 (EMA/CHMP/ICH/135/1995, Step 5). Die FDA hat sie am 8. September 2025 als finale, rechtlich nicht bindende Guidance herausgegeben; die Bekanntmachung im Federal Register folgte am 9. September 2025 (90 FR 43460, Docket FDA-2023-D-1955). Annex 2 zu dezentralen und pragmatischen Studien wurde laut der ICH-Seite zu den Efficacy Guidelines am 3. Juni 2026 angenommen („Annex 2 was subsequently adopted on 3 June 2026“), der CHMP folgte laut ECA Academy am 25. Juni 2026, und laut der ACT-EU-Seite zur GCP-Modernisierung „Annex 2 comes into effect on 15 January 2027“. Für die eQMS-Grundanforderungen ist Annex 2 nachrangig.
Korrektur der Abschnittszuordnung: Die im Briefing genannten Abschnitte stimmen inhaltlich, decken aber nicht alle eQMS-Funktionen ab.
- 3.10 Quality Management: ein System zur Steuerung der Qualität über alle Studienphasen, Quality by Design und kritische Qualitätsfaktoren. Unter 3.10.1 folgt das Risikomanagement mit Identifikation, Bewertung, Kontrolle, Kommunikation, Review und Reporting. Risiken sind ausdrücklich auch „über Prozesse und Systeme, einschließlich computergestützter Systeme“ zu betrachten (3.10.1.1).
- 3.16 Data and Records: Datenhandling (3.16.1), Aufbewahrung (3.16.3) und Zugang (3.16.4). Für die Systemwahl ist 3.16.1(x) zentral. Der Sponsor führt eine Übersicht der wichtigen computergestützten Systeme mit Validierungsstatus (i), stellt Validierung, Audit Trails, Benutzerverwaltung, Backup, Disaster Recovery und IT-Sicherheit sicher (ii) und führt ein Verzeichnis der berechtigten Nutzer mit Rollen und Rechten (iii).
- 4 Data Governance – Investigator and Sponsor: 4.2 beschreibt den Datenlebenszyklus, darunter Audit Trails (4.2.2) sowie Transfer und Migration (4.2.5). 4.3 behandelt computergestützte Systeme mit Verfahren, Schulung, Sicherheit, Validierung (4.3.4), Systemausfall und Benutzerverwaltung (4.3.8).
- Ergänzend nötig: Für CAPA, Audits und Dienstleister braucht es zusätzlich 3.6 (Agreements und Dienstleister), 3.9 (Sponsor Oversight), 3.11 (QA, QC und Audit) und 3.12 (Noncompliance mit Ursachenanalyse und CAPA).
EU-Verordnung 536/2014 (Clinical Trials Regulation)
- Art. 47: Sponsor und Prüfer stellen sicher, dass die Studie gemäß Prüfplan und GCP durchgeführt wird.
- Art. 52: Schwerwiegende Verstöße meldet der Sponsor über das EU-Portal „ohne unangemessene Verzögerung, spätestens jedoch sieben Tage“, nachdem er davon Kenntnis erlangt hat. Für das eQMS heißt das: Das Abweichungsmanagement braucht eine Eskalationsstufe „potenzieller Serious Breach“ mit Fristüberwachung.
- Art. 57 und 58: Sponsor und Prüfer führen eine Trial Master File und archivieren ihren Inhalt mindestens 25 Jahre nach Studienende. Die Archivierung muss die Inhalte vollständig, lesbar und für Behörden verfügbar halten, und Änderungen müssen nachvollziehbar sein.
- Art. 71: Der Sponsor darf Aufgaben per schriftlichem Vertrag übertragen, bleibt aber verantwortlich.
21 CFR Part 11 (für Studien unter US-IND)
- 11.10: Kontrollen für geschlossene Systeme. Dazu gehören Validierung (a), Zugriffsbeschränkung (d), „sichere, computergenerierte, zeitgestempelte Audit Trails“ (e), Berechtigungsprüfungen (g), Schulung (i) und Kontrolle der Systemdokumentation (k).
- 11.50: Die Signaturmanifestation zeigt Name, Datum und Uhrzeit sowie die Bedeutung der Signatur.
- 11.70: Die Signatur ist untrennbar mit dem Record verknüpft.
- 11.100: Jede Signatur ist einer Person eindeutig zugeordnet und wird nicht weitergegeben.
Details stehen im Leitfaden zu 21 CFR Part 11 Electronic Signatures.
EU-GMP Annex 11
Annex 11 (EudraLex Vol. 4) ist eine GMP-Leitlinie und gilt in der Fassung von 2011 weiter. Den Entwurf einer umfassenden Revision haben Europäische Kommission und PIC/S am 7. Juli 2025 zur Konsultation veröffentlicht (bis 7. Oktober 2025), zusammen mit einem überarbeiteten Kapitel 4 und einem neuen Annex 22 zu KI. In GCP-Inspektionen dient Annex 11 nur als Referenz. Maßgeblich für klinische Studien ist die EMA-Leitlinie zu computergestützten Systemen.
EMA Guideline on computerised systems and electronic data in clinical trials
Die Leitlinie EMA/INS/GCP/112288/2023 wurde von der GCP IWG am 7. März 2023 angenommen, am 9. März 2023 veröffentlicht und gilt seit September 2023. Ihr Anwendungsbereich nennt ausdrücklich eTMFs und Dokumentenmanagementsysteme. Für die eQMS-Auswahl sind diese Abschnitte relevant:
- 4.10 und Annex 2 (Validierung): Nach A2.1 darf man sich auf die Validierungsdokumentation des Anbieters stützen, wenn man sie bewertet hat, etwa durch ein Audit. Die Verantwortung bleibt beim Sponsor. Hinzu kommen periodische Reviews (A2.9) und Change Control (A2.10).
- 6.2 (Audit Trail): Der Audit Trail darf von normalen Nutzern nicht deaktivierbar sein, muss menschenlesbar und vollständig exportierbar sein und zeigt was, wer, wann und warum.
- 5.4 und Annex 3 (Benutzerverwaltung): Segregation of Duties (A3.3), Least Privilege (A3.4) und keine Gruppenkonten (A3.5).
- 6.7 (Cloud): Der Cloud-Anbieter muss qualifiziert sein, Fragen der Datenjurisdiktion sind vertraglich zu klären, und für eigene Validierung braucht es eine Testumgebung, die der Produktion entspricht.
- Annex 1 (Verträge): Ein Anbieter, der Vor-Qualifizierungsaudits oder Inspektionen nicht unterstützt, soll nicht eingesetzt werden. Der Datenspeicherort ist zu beschreiben, und der Zugriff bei Insolvenz oder Anbieterwechsel ist zu sichern.
- 6.10 (Migration): Die Validierung der Datenmigration verdient „nicht weniger Fokus“ als die Systemvalidierung.
3. Sponsor-Biotech oder CRO: Was sich am eQMS unterscheidet
- Sponsor-Biotech: Der Sponsor behält die Gesamtverantwortung, auch für übertragene Tätigkeiten (ICH E6(R3), Principle 10.1 und 3.6.6). Sein eQMS muss deshalb vor allem die Aufsicht abbilden: Qualifizierung und Audits von CRO und Anbietern, ein Register der übertragenen Aufgaben, einen Eskalationsweg für Serious Breaches nach Art. 52 und den Zugang zu den TMF-Teilen, die die CRO führt.
- CRO: Jeder Dienstleister soll „ein angemessenes Qualitätsmanagement implementieren“ und dem Sponsor relevante Vorfälle melden (3.6.6). Bestehende QM-Prozesse genügen, wenn sie für die Studie geeignet sind (3.6.10). Am System zeigt sich der Unterschied vor allem in der Mandantentrennung: Berechtigungen je Sponsor und Projekt, Sponsor-Zugriff auf das eTMF und die Bereitschaft für Kundenaudits. Die EMA-Leitlinie gilt ausdrücklich auch für Dienstleister.
Die CRO-Perspektive behandelt ausführlich der Beitrag eQMS für CROs: GCP-Anforderungen.
4. Auswahlkriterien und was dahintersteht
Die folgende Tabelle ordnet jeder Anforderung ihre Fundstelle und die konkrete Prüffrage für die Auswahl zu.
| eQMS-Anforderung | Regulatorische Fundstelle | Was Sie bei der Auswahl prüfen |
|---|---|---|
| Validiertes System | ICH E6(R3) 4.3.4; 21 CFR 11.10(a); EMA-Leitlinie 4.10, Annex 2 | Liefert der Anbieter IQ/OQ-Dokumentation und Vorlagen für PQ/UAT? Dürfen Sie den Anbieter auditieren? Wie werden Releases angekündigt und validiert? |
| Audit Trail | ICH E6(R3) 4.2.2; 21 CFR 11.10(e); EMA-Leitlinie 6.2 | Ist er für Nutzer nicht deaktivierbar, menschenlesbar und vollständig exportierbar, mit altem und neuem Wert, Nutzer, Rolle, Zeitstempel und Grund? |
| Rollen und Rechte | ICH E6(R3) 3.16.1(x)(iii), 4.3.8; EMA-Leitlinie Annex 3 | Gibt es Least Privilege, Segregation of Duties, Einzelkonten, eine Historie der Rechteänderungen und periodische User Reviews? |
| E-Signatur | 21 CFR 11.50, 11.70, 11.100; EMA-Leitlinie 4.8 | Zeigt die Signatur Name, Zeit und Bedeutung? Ist sie untrennbar mit dem Record verknüpft und wird beim Signieren erneut authentifiziert? |
| Abweichungen und CAPA | ICH E6(R3) 3.11.1, 3.12.2; EU-CTR Art. 52 | Lässt sich die Ursachenanalyse dokumentieren, gibt es Wirksamkeitsprüfung, eine Serious-Breach-Eskalation mit 7-Tage-Frist und die Verknüpfung zu SOP und Schulung? |
| Change Control | ICH E6(R3) 4.3.4(c); EMA-Leitlinie A2.10 | Gibt es Änderungsanträge mit Risikobewertung, Wirkungsanalyse auf den validierten Zustand und Versionierung? |
| Schulungen | ICH E6(R3) 3.4, 4.3.2; EMA-Leitlinie 5.3 | Werden SOP-Schulungen bei neuen Versionen automatisch zugewiesen, und sind die Nachweise jederzeit exportierbar? |
| Lieferanten- und CRO-Qualifizierung | ICH E6(R3) 3.6.7–3.6.9; EMA-Leitlinie Annex 1 | Gibt es eine Approved Supplier List, Audit-Planung, Verknüpfung von Befunden mit CAPA und Requalifizierungsfristen? |
| eTMF-Integration | EU-CTR Art. 57–58; ICH E6(R3) Appendix C.2.4 | Ist das eTMF nach dem TMF Reference Model strukturiert? Werden freigegebene Versionen ohne Doppelablage verknüpft? Ist eine 25-jährige Archivierung möglich? |
| Hosting und Verträge | EMA-Leitlinie 4.9, 6.7, Annex 1; DSGVO Art. 45–49 | Wo liegen Daten und Backups? Welche Unterauftragnehmer gibt es? Was ist bei Insolvenz und Exit geregelt? Ist ein AVV vorhanden? |
Drei Punkte verdienen besondere Aufmerksamkeit:
- Validierungspaket: „Vorvalidiert“ heißt, dass der Anbieter IQ und OQ für seine Software erbringt. Die Bewertung des bestimmungsgemäßen Gebrauchs und die PQ in Ihren Prozessen bleiben bei Ihnen (EMA-Leitlinie A2.1). Den risikobasierten Ansatz beschreibt der ISPE-Leitfaden GAMP 5, Second Edition (Juli 2022). Die finale FDA-Guidance „Computer Software Assurance“ vom 24. September 2025 richtet sich formal an Hersteller von Medizinprodukten, folgt aber derselben Logik.
- eTMF-Integration: Wenn eQMS und eTMF getrennt sind, entstehen doppelte Records in abweichenden Versionen. Eine Integration sollte freigegebene SOP- und Planversionen direkt im eTMF referenzieren. Marktüberblicke finden Sie im eTMF-Software-Vergleich 2026 und im eQMS-Software-Vergleich 2026.
- Preismodell für kleine Teams: Achten Sie auf Lizenzen pro Nutzer ohne hohe Mindestabnahme, auf enthaltene Validierungsdokumentation, auf monatliche Kündbarkeit und auf die Kosten des Datenexports beim Exit. Bei einem 15-Personen-Biotech machen Validierung und Implementierung oft mehr aus als die Lizenz.
5. Typische Inspektionsbefunde zu Qualitätssystemen
EMA, Annual Report of the GCP Inspectors Working Group 2023 (EMA/INS/GCP/164938/2024, datiert 8. November 2024): Bei 67 von CHMP angeforderten Inspektionen wurden 720 Befunde erfasst, davon 36 kritisch, 336 schwer und 348 geringfügig. Auf die Kategorie „Computer System“ entfielen 46 Befunde (5 kritisch, 22 schwer). Sponsoren waren für 23 der 36 kritischen Befunde verantwortlich (63,9 %). Beispiele aus dem Bericht:
- „Lack of SOPs for the development of essential trial documents“
- „Deficient process to select, review, and approve SOPs for critical trial related processes“
- „No audits conducted of partners/vendors engaged in activities on behalf of the sponsor“
- „Lack of /unclear documentation of duties/tasks delegated to service providers by the sponsor“
- „Lack of inspection readiness: limitations in eTMF access“
MHRA, GCP Inspections Metrics Report 2019–2020 (Berichtsdatum 29. März 2023, neu herausgegeben am 11. April 2023): Die MHRA hat 36 GCP-Inspektionen durchgeführt, davon bei 7 kommerziellen Sponsoren, 5 CROs, 4 nicht-kommerziellen Organisationen, 4 Phase-I-Einheiten und 12 Prüfzentren; 4 der 7 kommerziellen Sponsoren (57,1 %) erhielten mindestens einen kritischen Befund. Alle vier kritischen Befunde bei kommerziellen Sponsoren betrafen die Pharmakovigilanz. Alle vier gingen laut Bericht auf frühere Inspektionen zurück: Befund 1 nennt „a failure to implement Corrective and Preventative Actions (CAPA) for previous major inspection findings“, Befund 2 CAPA aus zwei früheren Inspektionen, die „continued to be ineffective“, Befund 3 eine frühere CAPA, die „not robust“ war, und Befund 4 eine Noncompliance, die „had not been rectified“. Von den 5 inspizierten CROs erhielt eine alle vier kritischen Befunde (Data Integrity Control Processes, IMP Management, Data Integrity, Protocol Compliance); zum ersten davon stellte die MHRA fest: „The audit trail provided from the eCRF system was not in a suitable format to aid review“ und „The IRT audit trail … could not be provided … as it had been decommissioned by the vendor.“ Bei einem gemeinsam von Universität und Trust getragenen nicht-kommerziellen Sponsor enthielt die Sponsor-Akte laut MHRA nur „documentation relating to the regulatory approval of each site and contractual arrangements“, weil die Records bei einem Co-Sponsor außerhalb der EU lagen. Einen neueren GCP-Metrics-Report hat die MHRA auf gov.uk bisher nicht veröffentlicht (Sammlungsseite zuletzt aktualisiert am 28. März 2023).
FDA, Warning Letter an Applied Therapeutics, Inc. (24-HFD-45-11-01, datiert 27. November 2024, veröffentlicht 3. Dezember 2024): Der Brief stützt sich auf 21 CFR 312.58. Ein vom Sponsor beauftragter Dienstleister hatte am 27. März 2024 eCOA-Daten zu primären und sekundären Endpunkten gelöscht, einschließlich der Audit Trails, und zwar für alle 47 Probanden. Die CAPA-Antwort wertete die FDA als unzureichend, weil sie „did not include sufficient details about your corrective action plan“.
FDA, Warning Letter an Amy Lightner, MD (Sponsor-Investigator, 25. März 2025): Beanstandet wurden 21 CFR 312.50 (Sicherstellung des Monitorings) und 312.57(c) (Aufbewahrung von Records).
Die Muster wiederholen sich: fehlende oder ungeeignete SOPs, CAPA ohne Wirksamkeit, keine Audits bei Dienstleistern, Audit Trails, die nicht prüfbar sind oder beim Anbieter verloren gehen, und eingeschränkter eTMF-Zugang. Jeder dieser Punkte lässt sich auf ein Auswahlkriterium in der Tabelle oben zurückführen.
Docuply im Kontext
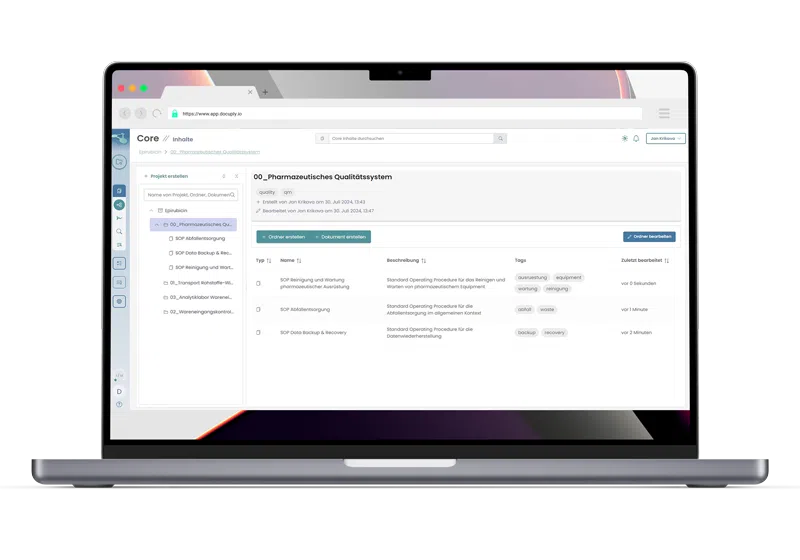
Docuply ist ein eQMS mit vollständig integriertem eTMF für klinische Biotechs in Phase I und II und deren CROs. Der Anbieter hat seinen Sitz in Mannheim und hostet in der EU-Cloud. Laut docuply.io umfasst es:
- die Module Document Management, Training Hub, Quality Events (Abweichungen und CAPA mit KI-Vorschlägen für Ursachen und Maßnahmen), Supplier Management, Trial Master File und GxP-Archiv
- ein eTMF nach dem CDISC TMF Reference Model
- Signaturen nach 21 CFR Part 11 und Annex 11
- ein vorvalidiertes System mit IQ/OQ-Dokumentation
- eine Zertifizierung nach ISO 27001
- granulare Berechtigungen je Projekt und Sponsor
Die Lizenz kostet 99 € pro Nutzer und Monat für bis zu 50 Nutzer. Enthalten sind IQ/OQ, die initiale Vendor Qualification und die Erstschulungen, und die Lizenz ist monatlich kündbar. Ein kostenloses eDMS gibt es für bis zu 8 Nutzer. Die PQ im eigenen Prozess bleibt, wie bei jedem Anbieter, Aufgabe des Kunden.
Entscheidungshilfe nach Segment
- Erste Phase-I-Studie (10–30 Mitarbeitende): Bringen Sie vor dem First Patient In ein schlankes SOP-Set, die Schulungsmatrix, Abweichungen und CAPA sowie die Lieferantenqualifizierung in ein validiertes System. Entscheidend sind ein vorvalidiertes Paket mit IQ/OQ, ein geringer Validierungsaufwand für die PQ und die eTMF-Anbindung von Anfang an. Ein späterer Systemwechsel mitten in der Studie ist teurer als die richtige Wahl jetzt.
- Studie mit CRO-Beteiligung: Hier wiegen die Aufsichtsfunktionen am schwersten. Dazu gehören CRO-Audit und Qualifizierung, ein Register der übertragenen Aufgaben (ICH E6(R3) 3.6.4), die Verknüpfung von CRO-Befunden mit Ihrem CAPA-Prozess, eine Serious-Breach-Eskalation innerhalb von sieben Tagen und ein vertraglich gesicherter Zugang zu den TMF-Teilen der CRO. Prüfen Sie, ob externe Nutzer mit eingeschränkten Rollen eingeladen werden können. Wie man die Inspektion vorbereitet, steht im TMF-Inspection-Readiness-Leitfaden 2026.
- Wechsel von SharePoint oder Papier: SharePoint ist kein validiertes GxP-System, solange Validierung, Audit Trail und Benutzerverwaltung nicht nachgewiesen sind. Planen Sie die Migration als validierten Prozess: Risikoanalyse, Probelauf mit Testdaten, Verifizierung der Schlüsseldaten und Erhalt der Metadaten (EMA-Leitlinie 6.10; ICH E6(R3) 4.2.5). Migrieren Sie gültige SOP-Versionen mit ihrer Freigabehistorie und archivieren Sie Altbestände schreibgeschützt.
- Kleine, gründergeführte CRO: Priorisieren Sie Mandantentrennung je Sponsor, Sponsor-Zugriff auf das eTMF, Kundenaudits und ein Preismodell, das mit der Zahl der Projekte skaliert. Mehr dazu im Beitrag eQMS für CROs.
FAQ
Schreibt ICH E6(R3) ein elektronisches QMS vor?
Nein. ICH E6(R3) ist medienneutral und verlangt ein geeignetes System zur Steuerung der Qualität (3.10). Wenn dieses System elektronisch ist, gelten die Anforderungen an computergestützte Systeme aus 3.16.1(x) und Abschnitt 4.
Reicht die Validierungsdokumentation des Anbieters aus?
Nur teilweise. Nach der EMA-Leitlinie (A2.1) darf man sich darauf stützen, wenn man sie bewertet hat, zum Beispiel per Audit, und wenn sie den eigenen bestimmungsgemäßen Gebrauch abdeckt. Die Verantwortung für den validierten Zustand bleibt beim Sponsor.
Gilt EU-GMP Annex 11 für klinische Studien?
Annex 11 ist eine GMP-Leitlinie. Für computergestützte Systeme in klinischen Studien ist die EMA-Leitlinie EMA/INS/GCP/112288/2023 maßgeblich. Annex 11 dient als ergänzende Referenz, und seine Revision liegt seit Juli 2025 als Entwurf vor.
Brauchen wir 21 CFR Part 11, wenn wir nur in der EU prüfen?
Rechtlich nein. Wer später Daten in den USA einreichen will, profitiert aber von Part-11-fähigen Signaturen und Audit Trails von Anfang an.
Wie lange müssen eQMS-Records aufbewahrt werden?
Der TMF-Inhalt ist mindestens 25 Jahre nach Studienende zu archivieren (EU-CTR Art. 58). SOPs und Validierungsunterlagen, die für die Studie wesentlich sind, gehören zu den essenziellen Records (ICH E6(R3) C.2.12) und sollten entsprechend lange verfügbar bleiben.
Müssen eQMS und eTMF aus einer Hand kommen?
Nein. Getrennte Systeme brauchen aber validierte Schnittstellen (ICH E6(R3) 4.3.4(e)) und eine klare Regel, welches System den Master-Record führt.
Quellen
- ICH, Guideline for Good Clinical Practice E6(R3), Final version, 6. Januar 2025: https://database.ich.org/sites/default/files/ICH_E6(R3)_Step4_FinalGuideline_2025_0106.pdf
- EMA, ICH E6(R3) Step 5, gültig ab 23. Juli 2025: https://www.ema.europa.eu/en/documents/scientific-guideline/ich-e6-r3-guideline-good-clinical-practice-gcp-step-5_en.pdf
- Federal Register, E6(R3) Good Clinical Practice, 9. September 2025: https://www.federalregister.gov/documents/2025/09/09/2025-17311/e6r3-good-clinical-practice-international-council-for-harmonisation-guidance-for-industry
- Verordnung (EU) Nr. 536/2014, EUR-Lex: https://eur-lex.europa.eu/eli/reg/2014/536/oj/eng
- 21 CFR 11.10, eCFR: https://www.ecfr.gov/current/title-21/chapter-I/subchapter-A/part-11/subpart-B/section-11.10
- EMA, Guideline on computerised systems and electronic data in clinical trials, 9. März 2023: https://www.ema.europa.eu/en/documents/regulatory-procedural-guideline/guideline-computerised-systems-and-electronic-data-clinical-trials_en.pdf
- EMA, Notice to sponsors on validation and qualification of computerised systems: https://www.ema.europa.eu/en/documents/regulatory-procedural-guideline/notice-sponsors-validation-qualification-computerised-systems-used-clinical-trials_en.pdf
- Europäische Kommission, Konsultation zu Chapter 4, Annex 11 und Annex 22, Juli 2025: https://health.ec.europa.eu/consultations/stakeholders-consultation-eudralex-volume-4-good-manufacturing-practice-guidelines-chapter-4-annex_en
- EMA, Annual Report of the GCP IWG 2023, 8. November 2024: https://www.ema.europa.eu/system/files/documents/report/annual-report-good-clinical-practice-inspectors-working-group-2023_en.pdf
- MHRA, GCP Inspections Metrics Report 2019–2020, 29. März 2023: https://assets.publishing.service.gov.uk/media/64357bfe89f19f00133cfb40/GCP_inspection_metrics_2019-2020.pdf
- FDA, Warning Letter Applied Therapeutics, Inc., 27. November 2024: https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/warning-letters/applied-therapeutics-inc-696833-12032024
- FDA, Warning Letter Amy Lightner, MD, 25. März 2025: https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/warning-letters/amy-lightner-md-682593-03252025
- Docuply, Startseite und Preise (abgerufen Oktober 2026): https://docuply.io/ und https://docuply.io/preise/

Autor: Jan Krikava – Ehemaliger Life Science Consultant, der Docuply aus seiner eigenen Beratungserfahrung heraus gegründet hat. 14 Jahre Erfahrung im Quality Management. Wirtschaftsinformatik B. Sc. LinkedIn: linkedin.com/in/jan-krikava